


大脑皮层上的“核桃纹”是怎么来的?相信很多人在探索身体奥秘时都会有这个疑问,为什么人的大脑皮层会有像“核桃纹”一样的褶皱?其实在灵长类的演进长河中,皮层从相对平滑逐步变得沟回交错,这一过程并非由某个“人类特有基因”的一蹴而就形成。
《自然·遗传学》一项题为《CCNB1IP1 的顺式调控进化驱动灵长类动物皮层大小和褶皱的逐渐增加》的研究,将目光投向远比灵长类古老的基因“CCNB1IP1”。它在灵长类出现之前就已在大脑中表达,但其表达水平沿着小鼠—树鼩—猕猴—人类的演进阶梯逐级升高,与皮层折叠程度呈显著正相关。
01
CCNB1IP1:“新基因”还是“老基因”?
CCNB1IP1的全称是 CyclinB1 Interacting Protein 1,编码一种含 RING 结构域的 E3 泛素连接酶。在经典的细胞生物学中,它的身份早已明确:通过泛素化途径标记 CyclinB 等底物,参与细胞周期 G2/M 期的调控。
在传统解释上,大脑皮层从相对平滑到折叠的主流思路聚焦于人类谱系中“从无到有”的新基因。但在《CCNB1IP1 的顺式调控进化驱动灵长类动物皮层大小和褶皱的逐渐增加》的实验研究中,研究人员发现“CCNB1IP1”这个基因在灵长类诞生之前,就已经在树鼩的大脑中有所表达,只是“表达音量”很低。
但 CCNB1IP1 表达水平沿着灵长类演进树阶梯式攀升:皮层平滑的小鼠与树鼩相当,开始出现褶皱的猕猴明显升高,到人类达到峰值。定量分析显示:CCNB1IP1 的表达量与物种的脑重、皮层折叠程度均呈显著正相关,与物种分歧时间也高度吻合。这意味着,皮层折叠的渐进性,在分子层面上对应着一个古老基因表达“音量旋钮”的渐进式扩大,而非一个全新基因的突然登场。
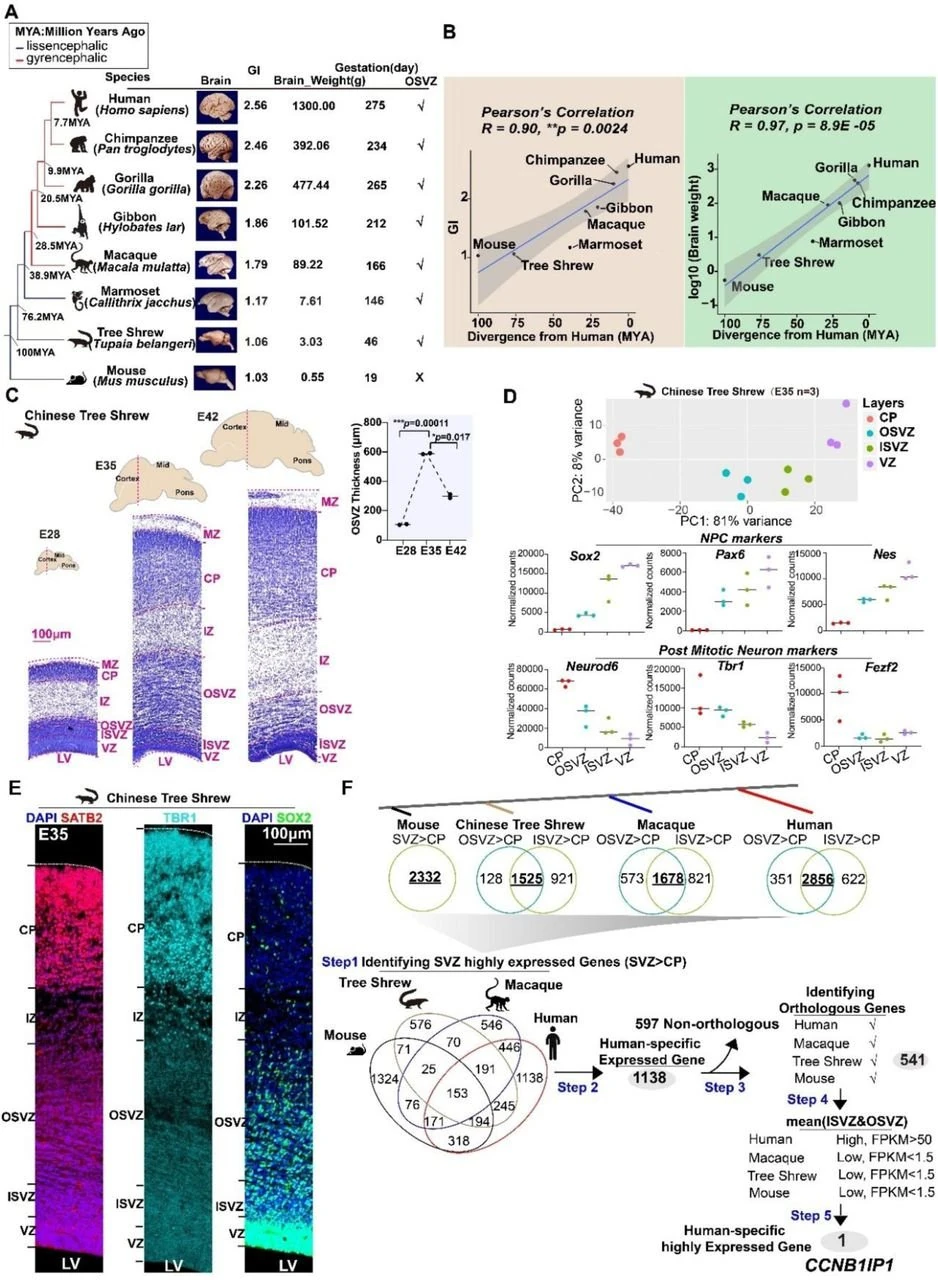 图1. 鉴定人类特异性高表达基因 CCNB1IP1(Hu et al., 2024, bioRxiv)
02
一个碱基如何影响皮层折叠?
表达量的阶梯式上升从何而来?答案不在基因编码区,而在基因周围的顺式调控元件。研究团队锁定了一段起关键作用的调控序列 CRE1,其活性从树鼩到猴、猿再到人类逐步增强,与 CCNB1IP1 表达量的阶梯完全同步。进一步聚焦,核心片段上存在一个决定性的单碱基位点:在人类中是碱基 G,在黑猩猩等其他灵长类中是碱基 A。
这一处差异的功能后果被实验直接验证:将人类序列上的 G 改回 A,调控活性显著下降;反过来,将黑猩猩序列上的 A 改为 G,活性则明显提高。转录因子结合实验提示,这个单碱基改变影响了两种转录因子与该调控序列的结合能力,从而改变了基因的“转录音量”。用基因编辑技术删除整段 CRE1,CCNB1IP1 的表达随之显著下降,进一步确认了这段序列的因果作用。
这正是“一个碱基如何影响皮层折叠”的核心逻辑:不是基因本身发生了功能突变,而是调控它的“开关”被逐级调大。进化并不总是依赖新基因的诞生,既有基因调控网络的微小修饰,同样可以产生深远的形态学后果。
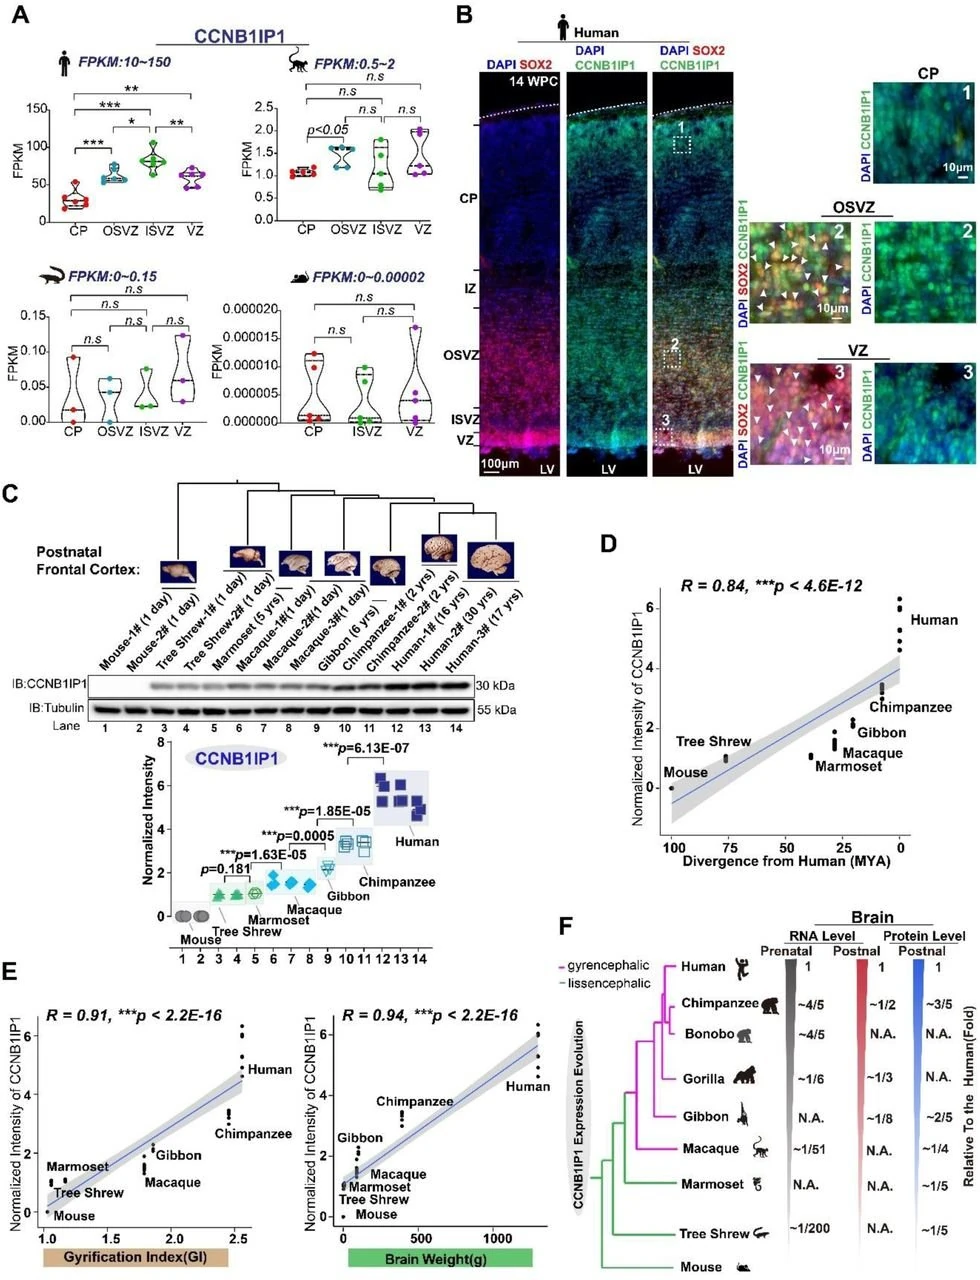 图2. 随着灵长类动物大脑的进化,CCNB1IP1 的表达逐渐增强,这与脑容量的增加和皮层褶皱的增多相吻合(Hu et al., 2024, bioRxiv)
03
让平滑的皮层“长出褶皱”:实验的因果验证与突破意义?
(1)实验的因果验证
相关性不等于因果。这项研究最有力的推进,在于用条件性敲入小鼠完成了因果链的闭环验证。
研究团队通过 Emx1-Cre 和 Nestin-Cre 在神经祖细胞中表达人类水平的 CCNB1IP1,使小鼠皮层中的 CCNB1IP1 表达量达到与猕猴相当的程度。结果具有直接的形态学冲击力:原本大脑皮层完全平滑的小鼠,发育出了明显的皮层折叠结构,脑体积增加,局部脑回指数显著升高,且折叠表型在多个独立窝系中均可重复。皮层分层整体保留,但上层 Satb2⁺/Brn2⁺ 神经元显著增多,脑沟处的上层神经元减少,呈现出与猕猴等脑回动物类似的组织模式。
行为学层面,敲入小鼠在新物体识别中表现出更强的记忆能力,开放场探索活动增加,水迷宫学习也略有增强。将“老基因”的表达音量调到人类水平,就足以在原本不具备折叠能力的皮层中启动折叠的形态发生程序,并伴随认知相关行为的改变。
(2)实验的突破意义
● 改写“基因来源”叙事:皮层扩张不必依赖人类特异新基因,古老保守基因的顺式调控进化通过表达剂量渐进上调即可产生深远形态后果。
● 解释“渐进性”来源:调控元件上碱基替换逐步累积,产生阶梯式表达变化,与灵长类皮层折叠的渐进曲线相对应。
● 提供“因果验证”范式:单个非编码碱基差异可连锁驱动细胞周期、祖细胞增殖、皮层形态乃至学习记忆改变,把非编码变异从“关联信号”推向“因果变量”。
04
CCNB1IP1 单碱基调控驱动皮层折叠
通过跨物种比较显示,其大脑表达水平沿小鼠—树鼩—猕猴—人类阶梯式升高,并与皮层折叠程度显著正相关。关键驱动并非编码序列,而是上游顺式调控元件中的单碱基替换:人类为 G,其他灵长类为 A;G→A 降低调控活性,A→G 提高活性。机制上,CCNB1IP1 作为泛素连接酶降解 E2F1,缩短神经祖细胞 G1 期,促进基底祖细胞增殖、增加神经元产出,推动皮层扩张与折叠。
CCNB1IP1 的研究逻辑清晰地展示了两类实验需求:证明一个碱基的调控效应,需要在高精度水平完成单碱基乃至多碱基的定向替换,且不能引入旁侧损伤;证明一个表达剂量的充分性,需要在模式细胞或动物中可控地融入特定物种版本的调控配置或编码序列,并观察其是否足以驱动预期的细胞与形态学后果。前者依赖点突变精度,后者依赖定点整合能力。
05
从位点验证到基因功能研究
针对 CCNB1IP1 相关机制研究,可根据研究目的选择不同的细胞模型:
● 精准模拟 CRE1 位点变化:艾迪基因基于Bingo™ Prime Editing 平台,可定制 CRE1 核心位点 G→A 或 A→G 的点突变细胞系,用于比较不同碱基状态下 CCNB1IP1 表达及下游效应。
● 验证 CCNB1IP1 功能缺失:可使用 CCNB1IP1 KO 现货细胞,研究基因敲除对细胞增殖、细胞周期及相关信号通路的影响。
CCNB1IP1 KO 现货细胞:
| 产品货号 | 细胞名称 | 基因 | 基因ID |
|---|---|---|---|
| EDJ-KQ12820 | HEK293 | CCNB1IP1 | 57820 |
| EDJ-KQ41955 | HCT 116 | CCNB1IP1 | 57820 |
| EDJ-KQ40706 | A-549 | CCNB1IP1 | 57820 |
| EDJ-KQ41956 | HeLa | CCNB1IP1 | 57820 |
如需模拟 CRE1 核心位点的 G→A 或 A→G 变化,可了解点突变细胞系定制服务;如需研究 CCNB1IP1 整体功能缺失,也可选择上述现货 KO 细胞或基因敲除细胞系定制服务。欢迎联系艾迪基因技术支持,获取模型选择、位点可行性评估及定制方案。
参考文献
[1] Hu T, Kong Y, Tan Y, Ma P, Wang J, Sun X, Xiang K, Mao B, Wu Q, Yi SV, Shi L. Cis-Regulatory Evolution of CCNB1IP1 Driving Gradual Increase of Cortical Size and Folding in primates. bioRxiv [Preprint]. 2024 Dec 9:2024.12.08.627376. doi: 10.1101/2024.12.08.627376. Update in: Nat Genet. 2026 Oct;58(10):2630-2644. doi: 10.1038/s41588-026-02773-x. PMID: 39713381; PMCID: PMC11661109.
联系我们
18102225074(微信同号)
market@edgene.cn




 联系电话